
В предыдущей статье серии (см. «Природа связи: от октетов Льюиса к гибридизации») мы проследили, как валентная чёрточка Бутлерова обрела электронный смысл в общей паре Гилберта Льюиса, а смешивание - и -орбиталей в модели гибридизации Слейтера — Полинга объяснило тетраэдрические углы метана, плоскость этилена и высокую кислотность ацетилена. Нарисованная на бумаге локализованная двухцентровая пара электронов удобна и наглядна, пока молекула покоится в основном состоянии. Но как только мы начинаем ломать старые связи и строить новые, привычных чёрточек перестаёт хватать.
Почему жидкий кислород O2, у которого в формуле Льюиса :Ö=Ö: все двенадцать валентных электронов аккуратно спарены, притягивается магнитом как бирадикал? Почему ион гидрида или гидроксид-ион, атакуя молекулу бромметана CH3Br, обязан заходить строго со стороны атома углерода под углом 180° к связи C–Br, а к карбонильной группе альдегида или кетона R2C=O нуклеофил спускается не перпендикулярно плоскости (под 90°), а сзади-сверху под вполне определённым тупым углом около 107°? И куда вообще помещаются электроны атакующего реагента, если вокруг атома углерода в CH3Br и H2C=O восьмиэлектронный октет уже полностью занят? На все эти вопросы отвечает второй великий язык квантовой химии — метод молекулярных орбиталей как линейных комбинаций атомных орбиталей (МО ЛКАО) и его главное открытие для органической химии: чтобы разорвать ковалентную связь, нужно заселить электронами её пустую разрыхляющую орбиталь ( или ).
- От локализованных пар к волнам всей молекулы: суть метода МО ЛКАО
- Асимметрия расщепления, порядок связи и отталкивание замкнутых оболочек
- Как атомные орбитали перекрываются с образованием σ, σ*, π и π*-орбиталей
- Полярные связи в методе МО: почему в C=O и C–Hal доли поделены наоборот
- Почему разрыхляющая орбиталь σ* или π* — главная мишень при разрыве связи
- Орбитальная геометрия реакций: 180° в SN2, угол Бюрги — Дуница 107°, E2 и комплексы металлов
- Делокализованные π-орбитали, ароматичность и согласование фаз
- Хронология
- Частые ошибки · Частые вопросы · Что пока не решено
- ЕГЭ · Для олимпиад
- Задачи с разбором · Литература
От локализованных пар к волнам всей молекулы: суть метода МО ЛКАО
Два квантовых подхода к химической связи
В 1927–1928 годах, сразу после появления волнового уравнения Шрёдингера, квантовая теория молекул пошла двумя путями. Вальтер Гайтлер и Фриц Лондон [1], а вслед за ними Лайнус Полинг [2] построили метод валентных связей (ВС): в нём атомы мысленно сохраняют свою индивидуальность, а связь возникает при спаривании электронов двух конкретных соседних орбиталей (подробно — в статье «Ковалентная связь: обменный механизм»). Почти одновременно немецкий физик Фридрих Хунд [3] и американский физикохимик Роберт Малликен [4] предложили принципиально иной взгляд: подобно тому как в изолированном атоме электроны занимают атомные орбитали () в поле одного ядра, в готовой молекуле все ядра образуют общий остов, а каждый электрон движется по единой молекулярной орбитали (МО), охватывающей в общем случае всю молекулу целиком (сам термин molecular orbital ввёл в 1932 году Малликен [5]).
Точно решить уравнение Шрёдингера удалось лишь для простейшего одноэлектронного молекулярного иона водорода H2+ [2]. Чтобы сделать метод рабочим для реальных молекул, британский теоретик Джон Леннард-Джонс в 1929 году предложил собирать молекулярные орбитали из уже известных атомных волновых функций как из строительных кубиков [6], а в 1951 году Клеменс Рутан придал этому приёму строгую матричную форму самосогласованного поля [7]. Идея прозрачна: когда электрон пролетает вблизи ядра A, притяжение далёких чужих ядер мало по сравнению с притяжением ядра A, и молекулярная волновая функция в этой области должна быть похожа на обычную атомную орбиталь ; вблизи ядра B она похожа на . Поэтому во всём пространстве молекулярную орбиталь ищут в виде взвешенной суммы — линейной комбинации атомных орбиталей (ЛКАО):
Числа и (коэффициенты ЛКАО) показывают вклад каждого атома: квадрат модуля определяет долю электронной плотности, которую электрон данной МО проводит у атома A, а знаки коэффициентов задают взаимную фазу волн.
Сложение и вычитание волн: рождение связывающей и разрыхляющей орбиталей
Волновая функция электрона , в отличие от вероятности , является знакопеременной амплитудой: в одних областях пространства она положительна («гребень волны», на схемах принято закрашивать его одним цветом и помечать знаком «+»), в других — отрицательна («впадина», другой цвет и знак «−»). Знаки «+» и «−» на рисунках орбиталей не имеют никакого отношения к электрическому заряду (заряд электрона всегда отрицателен!) — это исключительно фаза волны, точно такая же, как у колебаний струны или кругов на воде.
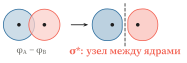
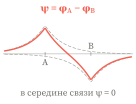
Сведём вместе два одинаковых атома водорода сферическими орбиталями и . По фундаментальному правилу линейной алгебры число образующихся молекулярных орбиталей строго равно числу исходных атомных орбиталей: из двух атомных функций обязаны получиться ровно две молекулярные — их сумма и их разность:
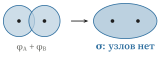
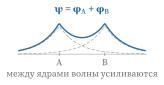
- Конструктивная интерференция (складывание в фазе, ): в области между двумя ядрами знаки обеих волн совпадают. Возводя сумму в квадрат, получаем плотность вероятности : перекрёстное слагаемое накачивает дополнительный отрицательный заряд прямо в середину межъядерного промежутка. Этот «электронный клей» одновременно притягивает оба положительных протона друг к другу и понижает потенциальную и кинетическую энергию электрона (волна плавно растекается на больший «ящик» без резких изломов). Такая орбиталь называется связывающей ().
- Деструктивная интерференция (вычитание в противофазе, ): строго посередине между одинаковыми ядрами положительная волна одного атома и отрицательная волна другого полностью гасят друг друга (). Возникает перпендикулярная линии связи узловая плоскость, где вероятность встретить электрон равна нулю! Плотность вытеснена из межъядерного пространства наружу — за спины ядер. Два положительных ядра остаются ничем не экранированными друг от друга, а резкий перепад знака волновой функции через узел увеличивает кривизну волны и её кинетическую энергию. Попавший сюда электрон активно расталкивает атомы — поэтому такую орбиталь называют разрыхляющей (или антисвязывающей) и помечают звёздочкой ().
Асимметрия расщепления, порядок связи и отталкивание замкнутых оболочек
Почему разрыхляющая орбиталь поднимается выше, чем связывающая опускается
На упрощённых школьных рисунках уровни и часто откладывают вверх и вниз от атомного уровня на одинаковые отрезки. На самом деле картина строго несимметрична, и без этой несимметрии в природе не существовало бы ни непроницаемости вещества, ни стерического отталкивания молекул. Обозначим через безразмерный интеграл перекрывания двух атомных орбиталей (для типичной одинарной связи на равновесном расстоянии ), а через — резонансный (обменный) интеграл, отвечающий энергии взаимодействия в области перекрывания. Из условия нормировки и вариационного принципа получаются точные выражения для коэффициентов и энергий обеих МО:
Посмотрите на знаменатели и ! Выигрыш энергии связывающей орбитали относительно исходного атомного уровня равен , тогда как проигрыш энергии разрыхляющей орбитали составляет (при обычной параметризации относительно уровня свободного атома числитель записывают через приведённый матричный элемент , откуда и ). Так как , при любом реальном перекрывании всегда выполняется фундаментальное неравенство:
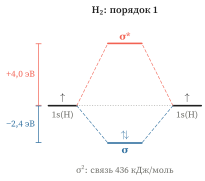
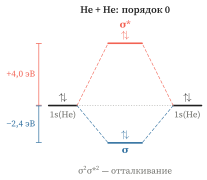
Разрыхляющая орбиталь дестабилизирует молекулу сильнее, чем связывающая её стабилизирует. Одновременно : из-за вычитания плотности в середине связи внешние тыльные лопасти разрыхляющей орбитали раздуваются заметно сильнее, чем внешние края связывающей — запомните этот геометрический факт, он скоро станет главным ключом к реакции .
Порядок связи и три классических вывода для молекул
Готовые молекулярные орбитали заселяются всеми валентными электронами молекулы точно по тем же трём законам, что и оболочки атома: принципу минимума энергии (снизу вверх), принципу запрета Паули (не более двух электронов с противоположными спинами на каждую пространственную МО) и правилу Хунда (вырожденные орбитали равной энергии сначала заполняются по одному электрону с параллельными спинами). Если на связывающих МО разместилось электронов, а на разрыхляющих — электронов, то эффективная кратность связывания выражается простой формулой порядка связи:
- В молекуле водорода H2 оба электрона падают на нижнюю орбиталь : — прочная одинарная связь (, длина 74 пм). В катион-радикале H2+ и ионе He2+ () порядок связи равен — обе частицы реально существуют в газовом разряде с энергиями диссоциации 255 и 238 кДж/моль!
- При попытке столкнуть два нейтральных атома гелия (He + He, 4 электрона) заполняются и , и : не просто , но из-за неравенства сумма энергий четырёх электронов оказывается выше, чем у двух разведённых атомов! Именно это четырёхэлектронное отталкивание замкнутых оболочек (стерическое отталкивание Паули) не даёт двум заполненным орбиталям любых органических молекул проникать друг в друга без химической реакции.
- В молекуле кислорода O2 (12 валентных электронов) после заполнения и пары связывающих два последних электрона попадают на две одинаковые по энергии разрыхляющие орбитали и . По правилу Хунда они рассаживаются поодиночке с параллельными спинами ( и ): порядок связи равен (двойная связь, как у Льюиса!), но молекула оказывается триплетным бирадикалом и втягивается между полюсами магнита — первый исторический триумф метода МО Леннард-Джонса (1929) [6].
Как атомные орбитали перекрываются с образованием σ, σ*, π и π*-орбиталей
Симметрия перекрывания: осевая (σ) против боковой (π)
В органических молекулах каркас строится из -орбиталей водорода и валентных -, -орбиталей (или составленных из них -гибридов [8]) углерода, азота, кислорода и галогенов. Как показал в 1930 году Эрих Хюккель [9], по поведению волновой функции при вращении вокруг прямой, соединяющей два соседних ядра, все двухцентровые молекулярные орбитали органики делятся на два главных семейства:
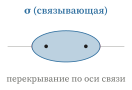
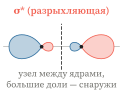
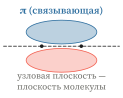
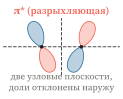
- Орбитали и (осевое, или «лобовое», перекрывание). Возникают, когда две орбитали направлены навстречу друг другу прямо вдоль линии ядер (, , , или вдоль оси ). Они обладают цилиндрической симметрией вокруг связи: если вращать один конец молекулы этана относительно другого вокруг оси C–C, интеграл осевого перекрывания не меняется — поэтому вокруг одинарных -связей возможно внутреннее вращение. В связывающей -орбитали электронное облако сосредоточено на отрезке между ядрами. В разрыхляющей -орбитали между ядрами проходит перпендикулярная оси узловая плоскость, а основная масса волновой функции выброшена наружу в виде двух крупных тыльных долей, торчащих строго под углом 180° с противоположных сторон от связи.
- Орбитали и (боковое перекрывание). Возникают при сближении двух параллельных негибридных -орбиталей (например, у -атомов этилена или карбонильной группы C=O). Здесь сама плоскость -скелета молекулы () с самого начала является узловой плоскостью: над плоскостью молекулы обе -орбитали имеют один знак, под плоскостью — противоположный. При синфазном боковом слиянии образуется связывающая -орбиталь из двух электронных «бананов» над и под плоскостью -остова; поворот одной группы CH2 на 90° ставит две -оси перпендикулярно друг другу, обнуляет боковой интеграл перекрывания и стоит ~272 кДж/моль [10]. При противофазном вычитании () к горизонтальной узловой плоскости добавляется вторая, вертикальная узловая плоскость посередине связи: рождается разрыхляющая -орбиталь из четырёх лопастей чередующегося знака, раскошенных от узла наружу — за пределы межъядерного отрезка.
- Несвязывающие орбитали (). Если атом кислорода, азота или галогена несёт неподелённую электронную пару (НЭП), для которой на соседнем атоме нет подходящей по симметрии или энергии партнёрской орбитали, эта пара остаётся локализованной почти на исходном атомном (или гибридном) уровне энергии и обозначается буквой (от англ. nonbonding).
Энергетическая лестница органической молекулы: σ < π < n < π* < σ*
Поскольку при осевом столкновении две гибридные лопасти проникают друг в друга глубоко ( велик), а при боковом касании параллельных -орбиталей перекрывание заметно скромнее (), расщепление оказывается намного шире расщепления :
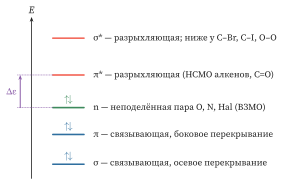
Взгляните, сколько химического смысла считывается с одной этой лестницы без единого вычисления! Прочные -связи углеродного скелета лежат глубоко внизу, а их -двойники (у связей C–C и C–H) задраны высоко вверх — поэтому алканы прозрачны в обычном ультрафиолете (переход требует жёсткого вакуумного УФ около 135 нм) и химически инертны. Как только в молекуле появляются неподелённые пары , двойные связи или слабые гетероатомные связи с низкой (C–Br, C–I, O–O, Br–Br), в середине диаграммы сближаются самые верхние заполненные и самые нижние пустые ступеньки — именно на этом «пограничье» и разыгрывается почти вся органическая химия.
Полярные связи в методе МО: почему в C=O и C–Hal доли поделены наоборот
В симметричных молекулах H2 или этилена H2C=CH2 оба атома одинаковы (), поэтому каждая молекулярная орбиталь делится между ними строго поровну (). Что изменится, если соединить углерод с более электроотрицательным атомом — кислородом в карбонильной группе C=O, азотом в имине C=NH или бромом в бромметане CH3–Br? Заряд ядра кислорода выше, чем у углерода, поэтому исходная -орбиталь кислорода лежит существенно ниже по энергии (), чем -орбиталь углерода ().
В квантовой механике двух несовпадающих уровней () действуют два золотых правила теории возмущений [11, 12]:
- Величина расщепления обратно пропорциональна энергетической щели: чем дальше друг от друга разнесены исходные атомные орбитали, тем слабее они ковалентно смешиваются ( при большой разности энергий; в предельном ионном случае Na+Cl− нижняя МО практически совпадает с атомной орбиталью хлора).
- Инверсия коэффициентов ЛКАО: нижняя (связывающая) МО лежит ближе к низкоэнергетическому уровню электроотрицательного партнёра и наследует в основном его орбиталь (), тогда как верхняя (разрыхляющая) МО по строгому условию взаимной ортогональности волновых функций () вынуждена иметь намного бо́льшую лопасть на менее электроотрицательном атоме углерода ()!
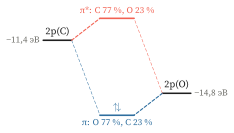
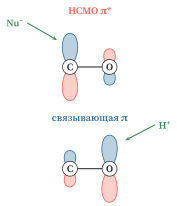
Посмотрите, как естественно это снимает старое школьное затруднение! В карбонильной группе C=O оба связевых -электрона сидят на нижней орбитали , где свыше трёх четвертей плотности сосредоточено на кислороде — отсюда частичный зарядовый диполь Cδ+=Oδ− и то, что протон или кислота Льюиса присоединяются именно по кислороду. Зато пустая разрыхляющая орбиталь (приёмник для пары электронов нуклеофила!) почти на четыре пятых торчит наружу на атоме углерода. Точно так же в галогеналкане R–Br связывающая пара стянута к брому, а пустая мишень обращена широкой приёмной лопастью на атоме углерода.
Почему разрыхляющая орбиталь σ* или π* — главная мишень при разрыве связи
Закон ВЗМО → НСМО и обнуление порядка связи
В 1952 году японский квантовый химик Кэнъити Фукуи обнаружил, что региоселективность реакций ароматических углеводородов определяется плотностью всего лишь двух «крайних» молекулярных орбиталей [13] — открытие, принесшее ему Нобелевскую премию 1981 года (разделённую с Роалдом Хоффманом) [14, 15]. А в 1968 году Жиль Клопман [16] и Лионель Салем [11] вывели из теории возмущений общее уравнение энергии сближения двух реагирующих молекул: помимо кулоновского притяжения противоположных частичных зарядов (зарядовый контроль) и четырёхэлектронного отталкивания занятых оболочек Паули, единственным мощным источником ковалентного притяжения на старте реакции является перетекание электронной плотности с заполненных орбиталей донора (нуклеофила) на пустые орбитали акцептора (электрофила):
Так как в знаменателе стоит разность энергий , львиную долю выигрыша даёт слагаемое с наименьшей энергетической щелью — взаимодействие высшей занятой молекулярной орбитали нуклеофила (ВЗМО, англ. HOMO — неподелённая пара , -связь или богатая электронами связь металл–углерод) с низшей свободной молекулярной орбиталью электрофила (НСМО, англ. LUMO) [12].
А чем является НСМО почти любой молекулы с замкнутыми электронными оболочками, если у неё нет вакантной атомной -орбитали (как у карбокатиона R3C+ или борана BH3)? Это неизбежно разрыхляющая орбиталь или какой-либо из существующих связей! И здесь кроется замечательная двойная выгода, объясняющая, почему органические реакции идут при комнатной температуре без предварительного «разбивания молекул молотком» на свободные атомы:
- Гомолитический разрыв связи C–Br в вакууме стоит ~294 кДж/моль, а связи O–O в пероксиде — ~213 кДж/моль: тепловых столкновений при 25 °C для этого заведомо недостаточно.
- Когда же нуклеофил вкладывает свою электронную пару на вакантную разрыхляющую орбиталь (или ), в системе из трёх центров одновременно рождается новая связывающая МО между нуклеофилом и атомом A (энергия выделяется!) и заполняется электронами разрыхляющая компонента старой связи A–B. Вспомним формулу порядка связи : пока орбиталь была пуста (), порядок связи равнялся единице; как только на неё перешли два электрона (), порядок связи A–B падает до нуля ()! Узел разрыхляющей орбитали изнутри разрезает старую связь синхронно с ростом новой [12, 17].
| Процесс и атакованная связь | Электроны в паре МО до акта (N; N*) | Мишень (НСМО) | Электроны после заселения (N; N*) | Порядок этой компоненты P = (N − N*)/2 |
|---|---|---|---|---|
| Нуклеофильное замещение SN2 в R–Br под действием HO− | σ2 σ*0 (2; 0), P = 1 | тыльная доля σ*(C–Br) | в σ*(C–Br) переходят 2ē нуклеофила → (2; 2) | P(C–Br) → 0: старая σ-связь полностью рвётся, уходит Br− |
| Присоединение CN− к карбонильной группе R2C=O | π2 π*0 (2; 0), Pπ = 1 | углеродная доля π*(C=O) | пара CN− заполняет π*(C=O) → (2; 2) в π-системе | Pπ → 0: π-компонента исчезает, остаётся одинарная связь C–O− |
| Одноэлектронное восстановление пероксида RO–OR (реакция Фентона) | σ2 σ*0 (2; 0), P = 1 | низколежащая σ*(O–O) | 1ē от Fe2+ поступает на σ*(O–O) → (2; 1) | P(O–O) = ½: связь ослабевает вдвое и распадается на RO• + RO− |
| Поглощение УФ-фотона алкеном RCH=CHR (π → π*) | π2 π*0 (2; 0), Pπ = 1 | собственная π*(C=C) | возбуждённое состояние π1 π*1 → (1; 1) | Pπ = 0: запрет вращения снят, идёт фотоизомеризация Z ⇄ E |
Этот принцип универсален во всей химии и биохимии. Хотите разорвать молекулярный бром Br2 этиленом в темноте? Высокая ВЗМО подаёт электроны прямо в низкую вакантную , выталкивая бромид-ион. Хотите расщепить дисульфидный мостик белка R–S–S–R дитиотреитолом или глутатионом? Тиолат-анион R′S− атакует тыльную долю . Даже свет изомеризует двойную связь сетчатки глаза (родопсина) только потому, что фотон перебрасывает один электрон с на , превращая в и отпирая вращение.
Орбитальная геометрия реакций: 180° в SN2, угол Бюрги — Дуница 107°, E2 и комплексы металлов
Почему в реакции SN2 нуклеофил заходит строго с тыла (180°)
Долгое время вальденовское обращение конфигурации в бимолекулярном нуклеофильном замещении () пытались объяснять чисто электростатически: дескать, отрицательный нуклеофил HO− просто избегает одноимённо заряженного конца диполя на атоме брома. Но ровно та же строгая 180-градусная инверсия наблюдается и тогда, когда нейтральный амин R3N вытесняет нейтральный диметилсульфид из катиона сульфония R–S+(CH3)2, где на уходящей группе сосредоточен положительный заряд! Истинная причина — форма и узлы мишени [12, 18]:
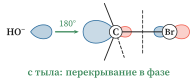
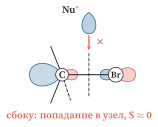
Тыльная доля разрыхляющей орбитали σ*(C–Br) вынесена ровно по лучу 180° за атом углерода: перенос электронной пары нуклеофила на σ* одновременно строит связь HO–C, обнуляет порядок связи C–Br и выворачивает тетраэдр.

Крупная углеродная доля разрыхляющей орбитали направлена наружу по прямой линии связи Br–C ровно под углом 180° со стороны, противоположной уходящему галогену. При атаке с тыла орбиталь неподелённой пары нуклеофила лоб в лоб входит в эту однофазную лопасть (), далеко от электронных оболочек брома. Если же нуклеофил попытается подойти сбоку («фронтально», со стороны связи C–Br), его орбиталь одновременно накроет положительную и отрицательную внутренние доли по обе стороны от узловой плоскости: конструктивное и деструктивное слагаемые взаимно погасят друг друга (), а заполненная встретит пришельца жёстким отталкиванием Паули [18]. Именно поэтому в третичных галогеналканах (CH3)3CBr (три метильные группы заслоняют тыл) и у мостиковых атомов бициклических каркасов (тыльная лопасть заперта внутри клетки) механизм полностью блокирован.
Траектория Бюрги — Дуница (~107°): как атакуют разрыхляющую π*-орбиталь
Совсем иначе устроена мишень при нуклеофильном присоединении к карбонильной группе альдегидов и кетонов R2C=O. Наивная интуиция подсказывает: раз негибридная -орбиталь углерода стоит под прямым углом 90° к плоскости R2C=O, нуклеофил должен падать на карбонильный углерод отвесно сверху (под 90°). В 1973–1974 годах кристаллографы Ханс-Беат Бюрги и Джек Дуниц (совместно с Э. Шефтером, а затем с квантовыми химиками Ж.-М. Леном и Ж. Випфом) измерили серию рентгеноструктурных «стоп-кадров» внутримолекулярного сближения аминогруппы с кетонной группой в кристаллах и открыли знаменитую траекторию Бюрги — Дуница [19, 20]:
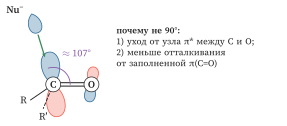
Во всём диапазоне расстояний N⋯C=O от 300 до 150 пм нуклеофил подходит в плоскости биссектрисы угла R–C–R, но отклонён назад от кислорода на тупой угол ()! Метод МО объясняет эти 17 градусов отклонения с математической точностью [20, 12]. Во-первых, в самой разрыхляющей орбитали из-за узловой плоскости посередине связи и примешивания -функций при пирамидализации верхняя углеродная лопасть скошена наружу от кислорода: подход под ~107° уводит нуклеофил прочь от кислородной доли противоположного знака и максимизирует чистое перекрывание. Во-вторых, занятая связывающая орбиталь сосредоточена главным образом над и под атомом кислорода: отодвигаясь назад за углерод под тупым углом, электронная пара нуклеофила резко снижает четырёхэлектронное отталкивание Паули с этим плотным кислородным облаком.
Когда донор и мишень живут в одной молекуле: гиперконъюгация, E2 и аномерный эффект
Заселять разрыхляющую орбиталь вовсе не обязательно извне — роль донора с тем же успехом играет соседняя заполненная -связь или неподелённая пара внутри самой молекулы! В методе естественных связевых орбиталей (NBO), развитом Фрэнком Вейнхольдом и Аланом Ридом [21], энергия такой двухэлектронной делокализации вычисляется по формуле второго порядка теории возмущений и максимальна, когда донорная связь и акцепторная лежат в одной плоскости анти-перипланарно (торсионный угол 180°, максимален) [17]:
| Явление внутри одной молекулы | Донор (заполненная орбиталь) | Акцептор (пустая орбиталь) | Геометрическое условие и следствие |
|---|---|---|---|
| Сверхсопряжение в этильном и трет-бутильном катионах | соседняя σ(C–H) или σ(C–C) | вакантная 2p-орбиталь C+ | связь C–H параллельна оси 2p (φ = 0°): ряд устойчивости CH3+ < 1° < 2° < 3° |
| Заторможенная конформация этана (барьер ~12 кДж/моль) | связь σ(C–H) одного атома C | анти-расположенная σ*(C–H) соседа | торсионный угол H–C–C–H равен 180°: в шахматной форме шесть пар σ → σ* максимальны |
| Бимолекулярное отщепление E2 | рвущаяся под действием B− связь σ(Cβ–H) | разрыхляющая σ*(Cα–Hal) | анти-перипланарность H и Hal (180°): плавный переход σ + σ* в новую π-связь алкена |
| Аномерный эффект в пиранозах и ацеталях | аксиальная неподелённая пара nO кольца | анти-расположенная σ*(C-1–OR) | аксиальный α-аномер дополнительно стабилизирован переносом nO → σ*(C–O) |

- Природа барьера вращения этана (~12 кДж/моль). Почему в этане CH3–CH3 шахматная (заторможенная) конформация устойчивее заслонённой? В 2001 году Воислава Попхристич и Лайонел Гудман показали в журнале Nature [22], что если компьютерно «выключить» перенос электронной плотности с каждой связи в анти-перипланарную пустую соседнего углерода (гиперконъюгацию), заслонённая форма становится выгоднее шахматной! В заторможенной форме все шесть пар связей стоят под углом 180° и идеально перекрываются с тыльными лопастями чужих (позднейшие работы И. Мо и Дж. Гао по методу валентных связей уточнили, что соизмеримый вклад около половины барьера вносит и обменное отталкивание Паули заслонённых связей [23] — оба квантовых эффекта работают в одну сторону).
- Анти-перипланарное отщепление . При действии сильного основания на бромбутан отрыв -протона и уход Br− идут в одну согласованную стадию (подробно — в статье «Дегидрогалогенирование алкилгалогенидов»). Основание отнимает , высвобождающаяся электронная пара связи вливается прямо в копланарную разрыхляющую орбиталь (угол H–C–C–Br равен 180°), выталкивая Br− и мгновенно смыкаясь в -связь алкена.
- Аномерный эффект в углеводах и ацеталях. В циклогексане любой объёмистый заместитель стремится занять просторное экваториальное положение. Но у аномерного атома C-1 пиранозных сахаров и 2-алкокси- или 2-галогентетрагидропиранов электроотрицательная группа –OR или –Cl предпочитает стоять аксиально! В аксиальном положении связь C-1–X расположена строго под 180° к аксиальной неподелённой паре кольцевого кислорода, открывая мощное донирование [21, 17]: связь Oцикл–C-1 заметно укорачивается (приобретая частичный двоесвязный характер), а связь C-1–X растягивается и облегчает гликозидный гидролиз.
Активация «неприступных» связей переходными металлами: модели Дьюара — Чатта — Данкансона и Кубаса
Переходные металлы умеют мягко разрывать даже такие крепкие неполярные связи, как C=C и H–H (436 кДж/моль), благодаря двустороннему — синергическому — обмену электронами с участием и . В 1951–1953 годах Майкл Дьюар, Джозеф Чатт и Леонард Данкансон объяснили строение олефиновых комплексов платины (соли Цейзе K[PtCl3(C2H4)]) двумя встречными потоками [24], а в 1984 году Грегори Кубас открыл точно такой же механизм в первых выделенных в чистом виде -комплексах молекулярного водорода [W(CO)3(PR3)2(η2-H2)] [25]:
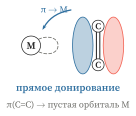
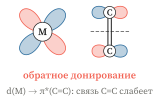
Сначала заполненная связывающая орбиталь лиганда ( у алкена или у водорода) подаёт электронную пару на пустую -орбиталь металла. Одновременно заполненная -орбиталь металла (совпадающая по симметрии с нечётной разрыхляющей волной!) возвращает электронную плотность обратно на вакантную или . Оба потока уменьшают числитель внутренней связи лиганда: в комплексах Кубаса связь H–H растягивается с 74 до 82–90 пм, а если окружить металл сильными электронодонорными фосфинами, закачка электронов на доходит до конца () — связь H–H полностью рвётся, превращая комплекс в дигидрид металла (ключевой элементарный шаг каталитического гидрирования алкенов!).
Делокализованные π-орбитали, ароматичность и согласование фаз
Сопряжённые цепи и кольца Эриха Хюккеля
Истинная мощь метода МО ЛКАО раскрывается там, где несколько -орбиталей выстраиваются подряд вдоль сопряжённой цепи или цикла, сливаясь в единое многоцентровое электронное облако [26]. Построив простейший топологический вариант ЛКАО для -электронов (диагональные интегралы равны , соседние недиагональные — ), Эрих Хюккель в 1931 году вывел всю картину сопряжения и ароматичности, а Чарльз Коулсон в 1939 году связал коэффициенты занятых МО с реальными длинами связей через дробный -порядок связи [27]:
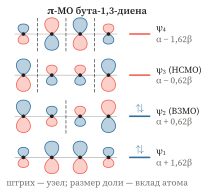
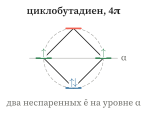
- В бута-1,3-диене CH2=CH–CH=CH2 четыре параллельные -орбитали дают четыре делокализованные МО с числом вертикальных узловых плоскостей 0, 1, 2 и 3. Четыре -электрона заселяют (нет узлов, связывание по всем трём связям!) и ВЗМО (связывание C-1–C-2 и C-3–C-4, один узел посередине C-2–C-3): в сумме порядок крайних связей равен , а центральной «одинарной» связи — [27]. Более того, и в ВЗМО , и в НСМО наибольшие по величине лопасти стоят на концевых атомах C-1 и C-4 ( против у C-2 и C-3) — вот почему сопряжённые диены всегда встречают реагенты своими концами!
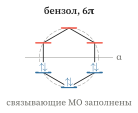
- Для правильного плоского цикла из -атомов Артур Фрост и Борис Мусулин в 1953 году предложили гениальную геометрическую мнемонику [28]: достаточно вписать правильный -угольник в окружность радиуса одной вершиной строго вниз — и высоты вершин сразу дадут все уровни Хюккеля ! Внизу всегда лежит один невырожденный уровень (2 электрона), а выше уровни идут вырожденными парами по 4 электрона: отсюда замкнутая устойчивая связывающая оболочка возникает ровно при -электронах (правило ароматичности Хюккеля [26]: 2 в C3H3+, 6 в бензоле C6H6 и анионе C5H5−, 10 в нафталине), тогда как системы с электронами (4 в циклобутадиене C4H4) попадают парой электронов на несвязывающую черту и страдают от антиароматической неустойчивости.
Сохранение орбитальной симметрии: почему [4+2] идёт само, а [2+2] требует света
В 1965–1969 годах Роберт Бёрнс Вудворд и Роалд Хоффман произвели революцию в понимании синхронных перициклических реакций, показав, что в согласованном процессе знаки граничных орбиталей должны совпадать одновременно во всех точках зарождающихся связей [29, 15]:
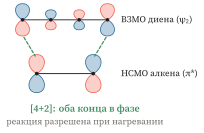
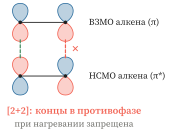
Синхронное образование двух σ-связей требует совпадения знаков граничных МО одновременно на обоих концах: в системе [4+2] это выполняется в основном состоянии, а в [2+2] — только после фотовозбуждения одного из алкенов (π → π*).

Сравним на рисунке два циклоприсоединения при простом супрафациальном сближении молекул (с одной стороны плоскости каждой -системы). В реакции Дильса — Альдера ВЗМО бута-1,3-диена () имеет на концах C-1 и C-4 противоположные знаки («+» слева, «−» справа) — и точно такую же антисимметричную раскраску («+» слева, «−» справа) имеет НСМО диенофила ( этилена или акролеина)! На обоих концах волны складываются конструктивно, и шестичленное кольцо легко замыкается при обычном нагревании (подробно — в статье «Реакция Дильса — Альдера»). Попробуем теперь сложить лицом к лицу две молекулы этилена в темноте: у ВЗМО оба конца одного знака («+» и «+»), а у НСМО — разных («+» и «−»); если левый контакт связывающий, то правый неизбежно разрыхляющий, суммарный интеграл перекрывания равен нулю, и термическая реакция запрещена по орбитальной симметрии! Зато стоит облучить алкен ультрафиолетом (), как верхним занятым уровнем возбуждённой молекулы становится , её фазы точно совпадают с партнёра — и фотохимическая сборка циклобутановых колец идёт гладко [29].
Хронология
- 1927–1929Ф. Хунд и Р. Малликен закладывают метод молекулярных орбиталей; Дж. Леннард-Джонс применяет ЛКАО к двухатомным молекулам и объясняет триплетный парамагнетизм O2 на паре вырожденных π*-орбиталей
- 1930–1939Э. Хюккель разделяет σ- и π-системы, выводит уровни сопряжённых полиенов и правило ароматичности 4n + 2; Малликен вводит термин «молекулярная орбиталь» (1932); Ч. Коулсон определяет дробные порядки связей
- 1951–1953К. Рутан выводит матричные уравнения Хартри — Фока — Рутана; К. Фукуи открывает определяющую роль граничных орбиталей (ВЗМО и НСМО); Дж. Чатт и Л. Данкансон объясняют π-комплексы олефинов, А. Фрост и Б. Мусулин дают круговую мнемонику
- 1965–1969Р. Вудворд и Р. Хоффман формулируют принцип сохранения орбитальной симметрии; Г. Клопман и Л. Салем выводят общее уравнение зарядового и орбитального контроля реакций
- 1973–1988Х.-Б. Бюрги и Дж. Дуниц открывают траекторию атаки на π*(C=O) под углом ~107°; Дж. Кубас выделяет σ-комплексы молекулярного водорода (d → σ*); Ф. Вейнхольд создаёт анализ донорно-акцепторных взаимодействий NBO
- 2001–2018В. Попхристич и Л. Гудман (и дискуссия И. Мо — Дж. Гао) уточняют роль гиперконъюгации σ → σ* в конформациях; монографии Я. Флеминга, И. Алабугина и модели активационного напряжения Ф. Бикельхаупта
- рождение МО ЛКАО
- π-системы Хюккеля
- ВЗМО / НСМО (Фукуи)
- симметрия и возмущения
- Бюрги — Дуниц, Кубас, NBO
- современная стереоэлектроника
Частые ошибки
- Путают знаки фазы волновой функции «+» и «−» на рисунках орбиталей с электрическими зарядами. Заряд любого электрона отрицателен, а плотность вероятности везде неотрицательна. Знаки «+» и «−» показывают только алгебраический знак амплитуды волны: одинаковые знаки при наложении дают связывание, противоположные — узел и разрыхление.
- Рисуют симметричное расщепление уровней и и думают, что в He2 изменение энергии равно нулю. Из-за интеграла перекрывания разрыхляющая МО всегда уходит вверх круче (), чем связывающая опускается вниз (). Поэтому сближение двух заполненных оболочек даёт чистое отталкивание Паули.
- Считают, что пустых орбиталей и «в молекуле нет, пока туда не попал электрон». Вакантные молекулярные орбитали — такие же строгие собственные решения уравнения Шрёдингера в поле молекулярного остова, как и пустые верхние этажи в здании: именно их энергия и пространственная форма задают спектр поглощения и маршрут входа нуклеофила.
- Объясняют тыльную атаку в исключительно кулоновским отталкиванием зарядов нуклеофила и галогена. Тот же строгий заход с тыла и вальденовское обращение наблюдаются при вытеснении нейтральных уходящих групп из положительно заряженных солей оксония, сульфония и аммония — решающую роль играет расположение крупной однофазной доли на луче 180° и узел посередине связи.
- Полагают, что к плоской карбонильной группе R2C=O нуклеофил подходит строго перпендикулярно под углом 90°. Из-за узловой поверхности и отталкивания с заполненным кислородным облаком реальная атака идёт сзади-сверху под углом Бюрги — Дуница .
- Путают количество узловых плоскостей у - и -орбиталей. Уже связывающая -орбиталь имеет одну узловую плоскость, совпадающую с плоскостью -скелета молекулы; у разрыхляющей -орбитали узловых плоскостей две (горизонтальная в плоскости молекулы и вертикальная посередине между ядрами).
- Считают, что в полярной связи C=O и связывающая , и разрыхляющая смещены к более электроотрицательному кислороду. К кислороду смещена только занятая связывающая орбиталь , тогда как вакантная по условию ортогональности имеет главную лопасть на атоме углерода.
- Отождествляют реакционную способность связи с её малой термодинамической прочностью. Двойная связь этилена (728 кДж/моль) почти вдвое прочнее одинарной связи этана (377 кДж/моль), но реагирует с бромом и кислотами неизмеримо быстрее, потому что её -электроны лежат высоко по энергии (высокая ВЗМО) и вынесены наружу от линии ядер.
Частые вопросы
Если в методе МО канонические орбитали делокализованы по всей молекуле (как и в метане), почему органики продолжают рисовать отдельные двухцентровые орбитали и ? Потому что для основного состояния с замкнутыми оболочками оба описания связаны точным унитарным преобразованием (см. предыдущую статью), а слабая связь с гетероатомом вроде C–Br, O–O или кратная связь C=O заметно отделена по энергии от углеводородного остова: даже в строгом каноническом расчёте НСМО бромметана или формальдегида почти целиком локализована именно на фрагменте или .
Почему фторалканы R–F почти не вступают в реакции и , хотя связь C–F самая полярная среди галогеналканов и на углероде стоит наибольший заряд ? В паре элементов одного второго периода ( углерода и компактная фтора) интеграл перекрывания очень велик: связывающая проваливается глубоко вниз (), а разрыхляющая мишень взлетает высоко вверх. При переходе к хлору, брому и иоду перекрывание ухудшается, расщепление сжимается, и опускается низко, делая алкилиодиды в сотни тысяч раз реакционноспособнее алкилфторидов.
Почему цианид-ион CN− с карбонильными соединениями и первичными бромалканами образует связь через углерод (нитрилы R–CN), хотя отрицательный формальный заряд в формуле с неполным октетом часто ошибочно ищут на более электроотрицательном азоте? В октетной формуле :C−≡N: формальный заряд стоит на углероде, а в методе МО высшая занятая -орбиталь CN− сосредоточена на менее электроотрицательном атоме углерода (мягкий орбитальный контроль ВЗМО → НСМО даёт нитрил R–CN; лишь при встрече со свободным жёстким карбокатионом под действием Ag+ кулоновское притяжение ведёт атаку и по богатому суммарным зарядом азоту с примесью изонитрила R–NC — классическое правило амбидентных нуклеофилов Клопмана [16]).
Можно ли заселить разрыхляющую орбиталь не парой электронов, а всего одним электроном? Да, именно так устроены реакции одноэлектронного переноса (SET): при восстановлении алкилгалогенидов натрием или магнием (образование реактива Гриньяра), при расщеплении пероксида водорода ионом Fe2+ (реакция Фентона) и в современном фоторедокс-катализе один электрон прыгает на низколежащую или . Порядок связи падает с 1 до , и образовавшийся анион-радикал за пикосекунды распадается на анион X− и свободный радикал R•.
Что происходит с порядком связи, если оторвать электрон не со связывающей, а с разрыхляющей орбитали? Порядок связи возрастает, а связь укорачивается и становится прочнее! Самый знаменитый пример открыл Нил Бартлетт в 1962 году: окислив молекулярный кислород O2 (, длина 121 пм) гексафторидом платины до соли диоксигенила [O2][PtF6], он удалил один электрон с разрыхляющей -орбитали — порядок связи вырос до , а расстояние O–O сжалось до 112 пм.
Что пока не решено
Оживлённая теоретическая дискуссия продолжается вокруг истинной физической природы торсионных и стереоэлектронных барьеров в насыщенных молекулах (от этана и бутана до гош-эффекта в 1,2-дифторэтане и аномерного эффекта в олигосахаридах). Анализ в базисе естественных связевых орбиталей Вейнхольда (NBO) приписывает решающий стабилизирующий вклад двухэлектронному переносу на антисвязывающие орбитали ( и ) [21, 22], тогда как методы блочно-локализованных волновых функций (BLW) и современной ab initio теории валентных связей (И. Мо, Дж. Гао, Ф. Бикельхаупт) находят гораздо бо́льшую долю классической электростатики и обменного отталкивания Паули [23, 18], поскольку численная величина «делокализационной энергии» зависит от выбора референсного локализованного состояния (которого само по себе нельзя измерить в прямом опыте).
На рубеже квантовой динамики и катализа активно исследуются конические пересечения возбуждённых поверхностей и (фемтосекундная безызлучательная релаксация оснований ДНК, защищающая генетический код от солнечного ультрафиолета, и первичная фотоизомеризация ретиналя за ~200 фс) и бифункциональная активация инертных малых молекул (N2, CO2, CH4) без благородных металлов — конструирование «фрустрированных льюисовских пар» (FLP) и комплексов 3d-элементов, которые одновременно вытягивают электроны с ВЗМО и накачивают плотность в высоколежащую или при комнатной температуре.
ЕГЭ
В КИМ ЕГЭ по химии прямой расчёт секулярных определителей не требуется, но следствия метода МО лежат в основе заданий 4 и 11 (количество и природа - и -связей, делокализация в бензоле, отсутствие свободного вращения вокруг -связи и цис–транс-изомерия) и заданий 12–15, 29 и 32 (почему алкены и диены легко присоединяют галогены и галогеноводороды в темноте, почему у бута-1,3-диена идёт 1,4-присоединение, как протекают щелочной гидролиз галогеналканов и окислительно-восстановительное расщепление пероксида водорода). Ключевые ориентиры для экзамена:
- любая одинарная ковалентная связь в органической или неорганической молекуле — всегда одна -связь (осевое перекрывание); двойная связь состоит из одной прочной -связи и одной более слабой боковой -связи; тройная — из одной - и двух взаимно перпендикулярных -связей;
- при электрофильном присоединении к алкенам и сопряжённым диенам и при нуклеофильном присоединении к альдегидам и кетонам разрывается именно менее прочная -компонента (за счёт перехода электронов с участием и ), а углеродный -скелет сохраняется;
- водный раствор щёлочи при нагревании замещает галоген у -атома углерода на гидроксогруппу (атака в ), а спиртовой раствор щёлочи отщепляет галогеноводород с образованием двойной связи ().
Типовые уравнения реакций, иллюстрирующие работу этих механизмов в заданиях ЕГЭ:
CH2=CH2 + Br2 = CH2Br–CH2Br
CH2=CH–CH=CH2 + Br2 = CH2Br–CH=CH–CH2Br
CH3–CH2–Br + KOH H2O, t° CH3–CH2–OH + KBr
CH3–CH2–Br + KOH C2H5OH, t° CH2=CH2↑ + KBr + H2O
H2O2 + 2KI + H2SO4 = I2 + K2SO4 + 2H2O
В последнем уравнении иодид-ион подаёт электроны на низколежащую разрыхляющую орбиталь пероксида водорода: порядок связи O–O падает с 1 до 0, и молекула H2O2 превращается в две молекулы воды.
Для олимпиад
Быстрые аналитические формулы метода Хюккеля для любой линейной полиеновой цепи из атомов. В олимпиадных задачах ВсОШ и перечневых олимпиад I уровня не нужно раскрывать определители или вручную: собственные значения и нормированные коэффициенты линейной цепочки из сопряжённых -орбиталей записываются замкнутыми тригонометрическими формулами ( — номер МО снизу вверх, число вертикальных узлов равно ; — номер атома в цепи):
Для нечётного (аллил , пентадиенил ) средняя орбиталь с всегда является строго несвязывающей (), а её коэффициенты отличны от нуля только на нечётных атомах цепи (чередуясь по знаку: ), сразу указывая все реакционные центры сопряжённых катионов, радикалов и карбанионов!
Уравнение Клопмана — Салема: жёсткие и мягкие реагенты. Полное возмущение при сближении атома донора и атома акцептора складывается из кулоновского члена и орбитального члена [16, 11]. Если щель велика (компактные сильно заряженные частицы H+, F−, R–O−, Al3+ — жёсткие по Пирсону), доминирует первый член (зарядовый контроль: реакция идёт по центру с наибольшим частичным зарядом). Если же щель ВЗМО–НСМО мала (поляризуемые частицы I−, RS−, алкены, сопряжённые диены, переходные металлы — мягкие), решающим становится второй член (орбитальный контроль: сшиваются атомы с наибольшими коэффициентами и ).
Задачи с разбором
Задачи 1–7 — базовые, 8–14 — повышенной сложности, 15–20 — олимпиадные.
Задача 1
Составьте электронные конфигурации молекулярных орбиталей, рассчитайте порядок связи и определите магнитные свойства для четырёх двухатомных частиц первого периода: H2+, H2, He2+ и He2. Объясните кажущийся парадокс: почему отрыв электрона от устойчивой молекулы H2 ослабляет связь, а отрыв электрона от несуществующей пары атомов гелия He2 превращает её в реально наблюдаемый связанный катион He2+?
Разбор и ответ
| Частица | Конфигурация МО | Число ē (N; N*) | Порядок связи P = (N − N*)/2 | Магнитные свойства и устойчивость (D0, r0) |
|---|---|---|---|---|
| H2+ | (σ1s)1 | 1; 0 | 0,5 | парамагнитен (1 неспаренный ē); реально существует в газе (255 кДж/моль, 106 пм) |
| H2 | (σ1s)2 | 2; 0 | 1,0 | диамагнитен; прочная одинарная связь (436 кДж/моль, 74 пм) |
| He2+ | (σ1s)2(σ*1s)1 | 2; 1 | 0,5 | парамагнитен; связанный ион (238 кДж/моль, 108 пм) |
| He2 | (σ1s)2(σ*1s)2 | 2; 2 | 0 | ковалентной связи нет: дестабилизация σ* сильнее стабилизации σ |
Шаг 1. Два атома первого периода предоставляют две орбитали и , образующие одну связывающую МО и одну разрыхляющую МО (ёмкость каждой — до двух электронов).
Шаг 2. Распределяем электроны снизу вверх и считаем : у H2+ (1 ē) — , (парамагнитен); у H2 (2 ē) — , (диамагнитен); у He2+ (3 ē) — , (парамагнитен); у He2 (4 ē) — , (связи нет).
Шаг 3. При ионизации H2 электрон удаляется со связывающей орбитали ( падает с 1 до , энергия диссоциации снижается с 436 до 255 кДж/моль). В системе же из двух атомов гелия четвёртый электрон занимал разрыхляющую орбиталь : его удаление снимает избыточное разрыхление, повышает порядок связи с 0 до и создаёт связанный молекулярный ион He2+ ().
Ответ: ; ; ; ; парамагнитны H2+ и He2+; ионизация He2 удаляет электрон с разрыхляющей МО .
Задача 2
Постройте схему заполнения валентных -молекулярных орбиталей и вычислите порядок связи O–O и число неспаренных электронов в ряду частиц: катион диоксигенила O2+, молекулярный кислород O2, супероксид-ион O2− (в KO2) и пероксид-ион O22− (в Na2O2 и H2O2). Объясните, как эта диаграмма предсказывает парамагнетизм жидкого кислорода и монотонное удлинение связи от 112 до 149 пм.
Разбор и ответ
| Частица в ряду восстановления O2 | Заполнение пары вырожденных π*2ₚ | Порядок связи P = (N − N*)/2 | Длина связи O–O, пм | Магнитные свойства и прочность |
|---|---|---|---|---|
| Дикислород O2 | (π*x)1(π*ᵧ)1 | (8 − 4)/2 = 2,0 | 121 | бирадикал (триплет, 2 неспаренных ē — втягивается в магнитное поле!), 498 кДж/моль |
| Супероксид-ион O2•− (в KO2) | (π*x)2(π*ᵧ)1 | (8 − 5)/2 = 1,5 | 128–133 | парамагнитен (1 неспаренный ē) |
| Пероксид-ион O22− (в Na2O2, H2O2) | (π*x)2(π*ᵧ)2 | (8 − 6)/2 = 1,0 | 148–149 | диамагнитен; слабая одинарная связь (~213 кДж/моль в H2O2) |
| Катион диоксигенила O2+ (в [O2][PtF6]) | (π*x)1(π*ᵧ)0 | (8 − 3)/2 = 2,5 | 112 | удаление электрона с разрыхляющей π* укорачивает и упрочняет связь (643 кДж/моль)! |
Шаг 1. В молекуле O2 12 валентных электронов: четыре занимают пару (взаимно компенсируются), шесть полностью заселяют три связывающие МО (), а оставшиеся два электрона по правилу Хунда занимают поодиночке две вырожденные разрыхляющие орбитали с параллельными спинами — отсюда парамагнетизм O2.
Шаг 2. Считаем порядок связи (включая -оболочку, где ): для O2+ () ; для O2 () ; для O2− () ; для O22− () .
Шаг 3. Каждый новый электрон в ряду ложится исключительно на разрыхляющий уровень , шаг за шагом уменьшая порядок связи на : связь закономерно растягивается со 112 пм (O2+) и 121 пм (O2) до ~130 пм (O2−) и 149 пм (O22−), а в диамагнитном пероксиде становится слабой одинарной связью.
Ответ: порядки связей ; неспаренных электронов ; удлинение вызвано последовательным заселением разрыхляющих -орбиталей.
Задача 3
В УФ-спектрах поглощения максимум длинноволновой полосы лежит у этана около 135 нм, у этилена — при 171 нм, а у пропанона (ацетона) наблюдаются две полосы: слабая при 280 нм и интенсивная при 190 нм. Отнесите каждый переход к типу орбиталей (), вычислите энергию моля квантов для каждого перехода (, , ) и объясните, почему полоса 280 нм у пропанона исчезает при растворении в сильной кислоте.
Разбор и ответ
| Молекула | Природа ВЗМО → НСМО перехода | Максимум поглощения λмакс, нм | Энергия фотона, кДж/моль | Где локализована НСМО для атаки реагентов |
|---|---|---|---|---|
| Этан C2H6 | σ → σ* (широкая щель) | ≈ 135 (вакуумный УФ) | ≈ 886 | все σ* лежат очень высоко — инертен к нуклеофилам и электрофилам |
| Этилен H2C=CH2 | π → π* | ≈ 171 | ≈ 700 | π*(C=C); но в реакциях алкен обычно выступает донором своей высокой ВЗМО π |
| Пропанон (CH3)2C=O | nO → π* (запрещённый слабый) и π → π* | ≈ 280 (n→π*) и 190 (π→π*) | ≈ 427 и 629 | крупная доля π*(C=O) на карбонильном углероде — мишень нуклеофилов |
Шаг 1. Молярная энергия фотонов связана с длиной волны формулой . Подставляя , находим: при 135 нм — ; при 171 нм — ; при 190 нм — ; при 280 нм — .
Шаг 2. Сопоставляем энергии с лестницей МО : в этане есть только и (135 нм — ); в этилене сближены и (171 нм — ); в пропаноне выше лежит неподелённая пара кислорода , поэтому длинноволновый слабый пик 280 нм — это переход (малоинтенсивный, так как орбитали и взаимно перпендикулярны в пространстве), а яркий пик 190 нм — разрешённый переход .
Шаг 3. В сильной кислоте протон связывает неподелённую пару карбонильного кислорода, превращая её из высоколежащей несвязывающей орбитали в глубоко лежащую связывающую орбиталь : уровень исчезает из верхней щели, и полоса 280 нм пропадает (или резко смещается в коротковолновую область).
Ответ: 886 (), 700 (), 630 () и 427 кДж/моль (); протонирование переводит пару на глубокий уровень .
Задача 4
Эквимолярную газовую смесь этана и этилена объёмом 4,48 л (н. у.) пропустили в темноте через избыток раствора брома в тетрахлорметане, после чего непоглотившийся газ смешали с парами брома и осветили синей лампой. Объясните на языке ВЗМО и НСМО, почему этилен реагирует с Br2 в темноте, а этан требует облучения светом, напишите уравнения обеих реакций и найдите массу бромпроизводного, образовавшегося в темноте.
Разбор и ответ


Шаг 1. У молекулы Br2 низшей свободной орбиталью служит низколежащая разрыхляющая . В этилене имеется высоколежащая заполненная орбиталь (ВЗМО), вынесенная над и под плоскостью молекулы: при простом столкновении в темноте -облако подаёт электронную пару в торец , гетеролитически разрывая связь Br–Br через циклический бромониевый ион до 1,2-дибромэтана: C2H4 + Br2 = C2H4Br2.
Шаг 2. У этана все электроны заперты на глубоких -уровнях — энергетическая щель до слишком велика для реакции в темноте. Видимый свет перебрасывает электрон внутри самой молекулы Br2 с верхней занятой орбитали на , вызывая гомолитический распад на два атома Br•, которые запускают цепное радикальное замещение: C2H6 + Br2 hν C2H5Br + HBr.
Шаг 3. Общее количество смеси , значит, в ней по этана и этилена. В темноте реагирует только этилен, образуя C2H4Br2 (): .
Ответ: в темноте реагирует этилен за счёт переноса ; масса 1,2-дибромэтана равна 18,8 г.
Задача 5
Сравните скорость и стереохимический исход взаимодействия с NaOH в ДМСО для четырёх бромидов: бромэтана, оптически чистого -2-бромбутана, неопентилбромида (1-бром-2,2-диметилпропана (CH3)3C–CH2Br) и 1-бромбицикло[2.2.1]гептана. Почему неопентилбромид, будучи первичным галогеналканом, реагирует в сто тысяч раз медленнее бромэтана?
Разбор и ответ
| Галогеналкан | Строение у реакционного центра | Относительная скорость SN2 | Состояние тыльной доли σ*(C–Br) |
|---|---|---|---|
| Бромэтан CH3CH2Br | первичный, открытый с тыла | 1,0 | крупная тыльная лопасть σ*(C–Br) полностью открыта для атаки под 180° |
| (R)-2-Бромбутан | вторичный стереоцентр | ≈ 0,02 | доступ с тыла умеренно экранирован; даёт чистый (S)-бутан-2-ол (100 % инверсия) |
| Неопентилбромид (CH3)3C–CH2Br | первичный (!), но рядом трет-бутил | ≈ 10−5 | объёмистая группа –C(CH3)3 нависает прямо над осью 180° и загораживает вход в σ*(C–Br) |
| 1-Бромбицикло[2.2.1]гептан | голова моста жёсткого каркаса | < 10−13 (не идёт) | тыльная доля σ*(C–Br) заперта внутри клетки норборнана, инверсия каркаса невозможна |
Шаг 1. Реакция в полярном апротонном растворителе идёт по согласованному механизму : гидроксид-ион должен вложить свою неподелённую пару строго вдоль оси связи со стороны углерода (180°) в тыльную лопасть .
Шаг 2. У бромэтана тыл полностью открыт (быстрая реакция). У -2-бромбутана атака HO− с тыла выворачивает три заместителя при хиральном центре «как зонтик на ветру», давая исключительно -бутан-2-ол (100 % вальденовское обращение).
Шаг 3. В неопентилбромиде реакционный углерод –CH2Br формально первичный, но при любой конформации вращения одна из метильных групп соседнего трет-бутила нависает прямо на линии тыльного подхода 180°, создавая сильное четырёхэлектронное отталкивание Паули с входящим HO−. А в 1-бромбицикло[2.2.1]гептане тыльная доля направлена внутрь жёсткой норборнановой клетки, куда нуклеофил проникнуть физически не может.
Ответ: скорость падает в ряду бромэтан > -2-бромбутан (даёт -бутан-2-ол) неопентилбромид 1-бромбицикло[2.2.1]гептан (не реагирует) из-за экранирования тыльной доли .
Задача 6
При получении циангидринов кетоны обрабатывают синильной кислотой HCN () в присутствии каталитической капли щёлочи или цианида калия. Укажите ВЗМО нуклеофила и НСМО пропанона, назовите угол сближения реагентов и объясните, почему реакция практически останавливается как в сильнокислом растворе (), так и в избытке концентрированной щёлочи ().
Разбор и ответ

Шаг 1. Сама молекула HCN — слишком слабый нуклеофил (её электронные пары лежат глубоко). Действующим нуклеофилом выступает анион :C−≡N:, чья ВЗМО — высоколежащая направленная -пара на атоме углерода; НСМО пропанона — разрыхляющая орбиталь с главной лопастью на карбонильном углероде. Сближение идёт под углом Бюрги — Дуница к связи C=O.
Шаг 2. В сильнокислой среде () диссоциация HCN полностью подавлена, концентрация свободных ионов CN− ничтожна, и лимитирующая стадия атаки на замирает.
Шаг 3. Образование циангидрина обратимо: промежуточный алкоксид-ион (CH3)2C(O−)CN должен получить протон от HCN или воды. В концентрированной щёлочи () вся HCN переведена в CN−, гидроксильная группа продукта депротонируется обратно в (CH3)2C(O−)CN, а внутренняя подача пары кислорода выталкивает CN−, смещая равновесие назад к пропанону! Оптимум скорости и выхода лежит в слабощелочном буфере ().
Ответ: ВЗМО — углеродная -пара CN−, НСМО — , угол ; при низком нет нуклеофила CN−, при слишком высоком продукт распадается обратно в кетон и цианид.
Задача 7
Почему одинарная связь O–O в пероксиде водорода H2O2 и дисульфидная связь S–S в белковом цистине легко разрываются мягкими нуклеофилами и восстановителями (иодид-ионом I−, тиолат-ионом RS−) при комнатной температуре, тогда как простая эфирная связь C–O и тиоэфирная связь C–S в тех же условиях совершенно устойчивы? Вычислите объём раствора KI, способного полностью восстановить H2O2 в сернокислой среде.
Разбор и ответ
| Связь с низкой σ* | Энергия диссоциации D°298, кДж/моль | Типичный нуклеофил / восстановитель (ВЗМО) | Результат переноса электронов в σ* |
|---|---|---|---|
| Пероксид водорода HO–OH | 213 (против 377 у C–C) | иодид-ион I− в кислой среде (5p-НЭП) | перенос пары на σ*(O–O) разрывает связь O–O: образуются I2 и 2H2O |
| Дисульфидный мостик цистина RS–SR | ≈ 250–270 | тиолат-ион R′S− (в мягкой щелочной среде) | атака R′S− в тыльную долю σ*(S–S) по механизму SN2 у серы даёт тиол-дисульфидный обмен |
Шаг 1. В молекуле HO–OH два соседних электроотрицательных атома кислорода несут по две неподелённые пары, испытывающие сильное взаимное четырёхэлектронное отталкивание, а само перекрывание компактных -орбиталей ослаблено ( против ~360 кДж/моль у C–O). Слабое перекрывание означает малое расщепление : разрыхляющая орбиталь (и аналогично ) лежит необычно низко по энергии и служит отличной мишенью для высоких -пар I− или -пар RS−.
Шаг 2. На первой лимитирующей стадии I− атакует протонированного или нейтрального пероксида (I− + H2O2 → HIO + OH−), после чего второй иодид-ион быстро даёт I2; суммарное уравнение: H2O2 + 2KI + H2SO4 = I2 + K2SO4 + 2H2O.
Шаг 3. Количество H2O2 () равно . По стехиометрии требуется KI, что занимает объём (1000 мл).
Ответ: из-за слабого перекрывания и отталкивания НЭП орбитали и лежат гораздо ниже ; потребуется 1,00 л раствора KI.
Задача 8
Две одинаковые нормированные атомные орбитали и с кулоновским интегралом , резонансным интегралом и интегралом перекрывания образуют связывающую () и разрыхляющую () молекулярные орбитали. Вычислите: а) нормировочные коэффициенты и ; б) энергии и , величины стабилизации и дестабилизации ; в) изменение полной одноэлектронной энергии при сближении двух двухэлектронных оболочек (4 электрона).
Разбор и ответ
| Величина при α = −13,6 эВ, β = −6,4 эВ, S = 0,25 | Точная формула с перекрыванием S | Численное значение |
|---|---|---|
| Энергия связывающей МО E+ | (α + β) / (1 + S) | −16,00 эВ (понижение ΔE+ = 2,40 эВ) |
| Энергия разрыхляющей МО E− | (α − β) / (1 − S) | −9,60 эВ (подъём ΔE− = 4,00 эВ) |
| Отношение асимметрии ΔE− / ΔE+ | при S = 0,25 всегда ΔE− > ΔE+ | 1,67 раза (разрыхляющая уходит вверх заметно круче связывающей!) |
| Четырёхэлектронное отталкивание 2(ΔE− − ΔE+) | 2(E+ + E− − 2α) | +3,20 эВ (> 300 кДж/моль отталкивания замкнутых оболочек) |
Шаг 1. Из условия нормировки находим коэффициенты: и (внешние доли разрыхляющей орбитали заметно крупнее!).
Шаг 2. Подставляем числа в точные формулы уровней:
Понижение связывающего уровня равно , а подъём разрыхляющего равен — в раза больше!
Шаг 3. Для четырёх электронов () изменение суммы орбитальных энергий относительно составляет (): заполненные оболочки испытывают мощное отталкивание.
Ответ: а) , ; б) (), (); в) отталкивания.
Задача 9
Смоделируем -систему карбонильной группы C=O в ортонормированном двухцентровом базисе () с энергиями атомных -орбиталей , и резонансным интегралом . Решите вековое уравнение , найдите энергии связывающей МО и разрыхляющей МО , а также процентные вклады углерода и кислорода ( и ) в каждую из этих орбиталей.
Разбор и ответ
| Молекулярная орбиталь связи C=O | Энергия уровня, эВ | Доля плотности на углероде cC2 | Доля плотности на кислороде cO2 |
|---|---|---|---|
| Связывающая π (занята, 2ē) | −16,21 | 22,6 % | 77,4 % (смещена к кислороду) |
| Разрыхляющая π* (НСМО, пуста) | −9,99 | 77,4 % (мишень нуклеофила!) | 22,6 % |
Шаг 1. Раскрываем определитель . Средняя энергия равна , полуразность , корень . Отсюда и .
Шаг 2. Для нижней орбитали из уравнения находим отношение . Нормируя (), получаем (77,4 % на кислороде) и (22,6 % на углероде).
Шаг 3. Для ортогональной разрыхляющей орбитали вклады меняются местами (): 77,4 % плотности НСМО сосредоточено на атоме углерода и лишь 22,6 % — на кислороде.
Ответ: (77,4 % O, 22,6 % C); (77,4 % C, 22,6 % O).
Задача 10
При нагревании с этилатом натрия в этаноле мезо-2,3-дибромбутан превращается в один-единственный геометрический изомер 2-бромбут-2-ена, а оптически активный -2,3-дибромбутан — строго в противоположный изомер. Объясните эту 100-процентную стереоспецифичность через взаимодействие орбиталей в переходном состоянии и определите -конфигурацию алкена в каждом опыте.
Разбор и ответ


Шаг 1. В синхронном отщеплении электронная пара рвущейся связи плавно перетекает в разрыхляющую орбиталь соседнего атома углерода. Максимальный интеграл перекрывания достигается в анти-перипланарной конформации, где отщепляемые атомы H и Br лежат в одной плоскости по разные стороны от связи C-2–C-3 (торсионный угол 180°).
Шаг 2. Поставим -2,3-дибромбутан (мезо-форму) в конформацию с анти-расположением H (при C-2) и Br (при C-3): тогда обе метильные группы оказываются по одну сторону будущей двойной связи (цис друг к другу), а оставшийся атом брома при C-2 и метильная группа при C-3 — по разные стороны. По старшинству Кана — Ингольда — Прелога при C-2 –Br > –CH3, при C-3 –CH3 > –H: старшие группы лежат транс-расположенно, то есть образуется чистый -2-бромбут-2-ен.
Шаг 3. У диастереомера при выведении H и Br на угол 180° старшие заместители (–Br при C-2 и –CH3 при C-3) оказываются по одну сторону плоскости — образуется чистый -2-бромбут-2-ен.
Ответ: из мезо--изомера получается -2-бромбут-2-ен, из -изомера — -2-бромбут-2-ен благодаря требованию копланарности и .
Задача 11
Расположите пять карбонильных соединений — этаналь, пропанон, ацетилхлорид, этилацетат и ацетамид — в порядке убывания реакционной способности по отношению к нуклеофилам (например, воде) и объясните этот ряд с точки зрения того, как соседний заместитель влияет на энергию и доступность вакантной орбитали .
Разбор и ответ
| Производное CH3–C(=O)–X | Заместитель X и его эффект | Частота ν(C=O), см−1 | Положение НСМО π*(C=O) и скорость нуклеофильной атаки |
|---|---|---|---|
| Ацетилхлорид CH3COCl | –Cl: сильный −I и слабое 3p→2p сопряжение | 1800 | самая низкая π*(C=O) → бурный гидролиз холодной водой |
| Этаналь CH3CHO | –H: нет π-донирования в π*(C=O) | 1725 | низкая и открытая π*(C=O) → быстрая гидратация и присоединение |
| Пропанон CH3COCH3 | два –CH3: слабый +I и σ→π* гиперконъюгация | 1715 | π*(C=O) немного выше и экранирована → медленнее альдегидов |
| Этилацетат CH3COOC2H5 | –OC2H5: сильное nO → π*(C=O) сопряжение | 1740 | внутренняя подача nO поднимает π*(C=O) → нужен катализ |
| Ацетамид CH3CONH2 | –NH2: мощнейшее nN → π*(C=O) донирование | 1680 | π*(C=O) уже занята внутренней делокализацией → самый инертный |
Шаг 1. Скорость нуклеофильной атаки тем выше, чем ниже по энергии лежит приёмная орбиталь (меньше знаменатель в уравнении Клопмана — Салема) и чем меньше она уже «занята» внутренними донорами самой молекулы.
Шаг 2. В ацетилхлориде CH3COCl хлор сильно оттягивает электроны по -связи (-эффект), резко опуская все орбитали карбонильного центра, тогда как боковое перекрывание крупной -пары хлора с компактной -системой C=O ничтожно: остаётся предельно низкой, и гидролиз идёт мгновенно. У этаналя и пропанона сильного донирования тоже нет (пропанон немного уступает этаналю из-за индуктивной и гиперконъюгативной подачи двух метилов и стерики).
Шаг 3. В этилацетате неподелённая -пара эфирного кислорода активно перекрывается с (), выталкивая разрыхляющую комбинацию вверх по энергии. Ещё сильнее этот эффект выражен в ацетамиде CH3CONH2, где менее электроотрицательный азот имеет высоколежащую пару и настолько мощно заливает её в , что связь C=O ослабевает (), а амидная связь обретает устойчивость белкового скелета к воде.
Ответ: CH3COCl > CH3CHO > CH3COCH3 > CH3COOC2H5 > CH3CONH2; доноры –OR и особенно –NH2 повышают уровень НСМО за счёт внутреннего сопряжения .
Задача 12
Запишите и решите секулярный определитель Хюккеля для сопряжённой -системы аллила (CH2–CH–CH2), найдите энергии и нормированные коэффициенты всех трёх МО и докажите с их помощью, почему и нуклеофилы (в аллильном катионе C3H5+), и радикалы (в C3H5•), и электрофилы (в аллильном карбанионе C3H5−) атакуют исключительно крайние атомы C-1 и C-3, никогда не затрагивая средний атом C-2.
Разбор и ответ
| МО аллила C3H5 | Энергия Хюккеля | c1 | c2 | c3 | Вклады плотности c12 / c22 / c32 |
|---|---|---|---|---|---|
| ψ1 (связывающая) | α + √2·β | 0,500 | 0,707 | 0,500 | 0,25 / 0,50 / 0,25 |
| ψ2 (несвязывающая, узел на C-2!) | α | 0,707 | 0,000 | −0,707 | 0,50 / 0,00 / 0,50 |
| ψ3 (разрыхляющая) | α − √2·β | 0,500 | −0,707 | 0,500 | 0,25 / 0,50 / 0,25 |
Шаг 1. Полагая , записываем определитель линейной цепи из трёх атомов: . Корни: , откуда уровни энергии равны (связывающая), (несвязывающая) и (разрыхляющая).
Шаг 2. Подставляя корни в систему линейных уравнений с нормировкой , находим волновые функции: ; (коэффициент — строгий узел на центральном углероде!); .
Шаг 3. Именно несвязывающая орбиталь служит НСМО в аллильном катионе (2 -электрона на ), однократно занятой МО (ОЗМО) в аллильном радикале () и ВЗМО в аллильном анионе (). Поскольку в на атоме C-2 стоит нулевой узел (), а на C-1 и C-3 сосредоточено по 50 % плотности, все три типа реакций идут только по положениям 1 и 3.
Ответ: уровни и ; граничная орбиталь имеет узел () на среднем атоме C-2.
Задача 13
По тригонометрическим формулам метода Хюккеля для бута-1,3-диена () вычислите энергии четырёх -МО, энергию делокализации по сравнению с двумя изолированными молекулами этилена и порядки -связей Коулсона и . Объясните с позиций МО образование смеси 3-бромбут-1-ена и 1-бромбут-2-ена при присоединении 1 моль HBr.
Разбор и ответ
| Параметр бута-1,3-диена в методе Хюккеля | Точная формула | Численный результат |
|---|---|---|
| Уровни занятых МО ψ1 и ψ2 (ВЗМО) | α + φ·β и α + (φ − 1)·β, где φ = (1+√5)/2 | α + 1,618β и α + 0,618β |
| Уровни пустых МО ψ3 (НСМО) и ψ4 | α − 0,618β и α − 1,618β | в ψ2 и ψ3 крайние коэффициенты |c1| = |c4| = 0,602 > |c2| = 0,372 |
| Энергия π-делокализации Eдел | 2(1,618 + 0,618)β − 4β | 0,472|β| (около 15–30 кДж/моль стабилизации) |
| Порядки π-связей Коулсона p12 и p23 | prs = ∑ nk ckr cks | p12 = 0,894 (почти двойная), p23 = 0,447 (частично кратная!) |

Шаг 1. По формуле получаем , (заняты по 2 электрона), и . Полная энергия четырёх -электронов равна , что ниже двух изолированных этиленов () на энергию делокализации .
Шаг 2. Складывая произведения коэффициентов по двум занятым МО , находим и : крайние связи чуть ослаблены против чистой двойной, а центральная связь C-2–C-3 имеет заметный двоесвязный вклад.
Шаг 3. В ВЗМО максимальные доли лежат на концах C-1 и C-4 (), поэтому протон присоединяется исключительно к C-1, давая сопряжённый метилзамещённый аллильный катион. В его НСМО ( аллила) положительный заряд и орбитальная доля поделены между C-2 и C-4 (с большим вкладом на вторичном C-2): на холоду быстрее получается кинетический 1,2-продукт (3-бромбут-1-ен), а при нагревании преобладает термодинамически более устойчивый дизамещённый алкен — 1,4-продукт (1-бромбут-2-ен).
Ответ: ; , ; протонирование по максимальной доле ВЗМО на C-1 ведёт к аллильному катиону с двумя центрами атаки (C-2 и C-4).
Задача 14
Барьер термической цис–транс-изомеризации 1,2-дидейтероэтилена равен 272 кДж/моль, а две молекулы этилена при нагревании без катализатора не складываются в циклобутан. Почему поглощение одного фотона с длиной волны 171 нм одновременно отпирает лёгкое вращение вокруг связи C–C и разрешает -циклоприсоединение?
Разбор и ответ

Шаг 1. Моль квантов с приносит энергию , переводя молекулу этилена из основного состояния в электронно-возбуждённое состояние .
Шаг 2. В состоянии связывающее действие одного -электрона компенсируется разрыхляющим действием электрона на : -порядок связи обнуляется ()! Более того, при скручивании групп CH2 на 90° разрыхляющая орбиталь опускается до несвязывающего уровня , поэтому возбуждённая молекула сама релаксирует в перпендикулярный минимум, откуда с равной вероятностью падает в цис- и транс-изомер.
Шаг 3. Для синхронного супрафациального -присоединения в основном состоянии фазы («+ +») и («+ −») не совпадают на одном из концов. В возбуждённой же молекуле высшей занятой орбиталью становится антисимметричная («+ −»), которая идеально совпадает по знакам на обоих концах с вакантной невозбуждённого партнёра.
Ответ: переход (700 кДж/моль) снижает с 1 до 0 (снимая запрет вращения) и меняет симметрию верхней занятой орбитали с симметричной на антисимметричную, разрешая реакцию .
Задача 15
Используя правило круга Фроста — Мусулина , найдите все уровни -МО и энергию делокализации (относительно изолированных двойных связей и одиночных -орбиталей) для четырёх циклических систем: циклопропенильного катиона C3H3+ (), плоского квадратного циклобутадиена C4H4 (), циклопентадиенильного аниона C5H5− () и бензола C6H6 (). Объясните, почему циклопентадиен C5H6 () на 28 порядков кислее пропена ().
Разбор и ответ
| Циклическая система | Уровни круга Фроста — Мусулина | Заполнение в основном состоянии | Энергия делокализации Eдел |
|---|---|---|---|
| Циклопропенильный катион C3H3+ (3 атома, 2π) | α + 2β (×1); α − β (×2) | (α + 2β)2 | 4|β| − 2|β| = 2,00|β| (ароматичен, n = 0) |
| Циклобутадиен C4H4 (4 атома, 4π) | α + 2β; α (×2); α − 2β | (α + 2β)2(α)1(α)1 | 4|β| − 4|β| = 0 (антиароматичен, бирадикал / прямоугольник) |
| Циклопентадиенил-анион C5H5− (5 атомов, 6π) | α + 2β; α + 0,618β (×2); α − 1,618β (×2) | все 3 связывающие МО полны | 6,472|β| − 4|β| = 2,472|β| (pKa C5H6 ≈ 16!) |
| Бензол C6H6 (6 атомов, 6π) | α + 2β; α + β (×2); α − β (×2); α − 2β | все 3 связывающие МО полны | 8|β| − 6|β| = 2,00|β| (~150 кДж/моль резонанса) |
Шаг 1. Вычисляем : для корни ; для корни ; для корни ; для корни .
Шаг 2. Сравниваем сумму энергий -электронов с референсным набором изолированных связей этилена ( на каждую пару): в C3H3+ два электрона на против дают ; в квадратном C4H4 два электрона на и по одному на двух несвязывающих уровнях дают — ровно столько же, сколько две изолированные двойные связи (, открытая бирадикальная оболочка, искажающая квадрат в прямоугольник по эффекту Яна — Теллера!); в C5H5− шесть электронов дают против бутадиена/двух этиленов плюс пара на (), откуда ; в бензоле против трёх этиленов () дают .
Шаг 3. Нейтральный циклопентадиен содержит изолированную группу CH2 и только четыре -электрона (, как у бутадиена). Отрыв протона превращает -углерод в и замыкает замкнутый шестиэлектронный ароматический цикл C5H5− с огромным выигрышем делокализации около сверх диена — отсюда скачок кислотности на 28 порядков!
Ответ: (C3H3+), (C4H4), (C5H5−) и (C6H6); депротонирование C5H6 создаёт замкнутую ароматическую -оболочку.
Задача 16
В хлорциклогексане экваториальный конформер преобладает над аксиальным ( против аксиального). В 2-хлортетрагидропиране, где группа CH2 в положении 1 заменена атомом кислорода, равновесие резко переворачивается в пользу аксиального конформера ( при 298 К в неполярной среде). Вычислите равновесную мольную долю аксиального изомера при 298 К, объясните явление через заселение орбитали и предскажите, как отличаются длины связей O–C-1 и C-1–Cl в двух конформерах.
Разбор и ответ
| Ориентация C-1–Cl в 2-хлортетрагидропиране | Торсионный угол между аксиальной nO и связью C-1–Cl | Взаимодействие nO → σ*(C-1–Cl) | Экспериментальные длины связей и доля в равновесии |
|---|---|---|---|
| Экваториальный конформер | гош (~60°): орбитали почти ортогональны | перекрывание мало → стабилизации нет | обычные длины связей; доля при 25 °C всего ~6 % |
| Аксиальный конформер (аномерный эффект!) | анти-перипланарный (180°): идеальная соосность с тыльной долей σ* | мощный перенос пары кислорода на σ*(C-1–Cl) | связь O–C-1 укорочена (~138 пм), связь C-1–Cl растянута (~182 пм); доля ~94 % (ΔG° ≈ −6,8 кДж/моль) |
Шаг 1. По формуле изотермы Вант-Гоффа константа равновесия перехода экваториальной формы в аксиальную равна . Отсюда мольная доля аксиального конформера составляет (94,0 %).
Шаг 2. В кресловидном цикле тетрагидропирана одна из неподелённых пар кислорода ориентирована строго аксиально. Только когда связь C-1–Cl также занимает аксиальное положение, торсионный угол между донорной орбиталью и связью C-1–Cl становится равным 180°, обеспечивая прямое осевое донирование (аномерный эффект ~9 кДж/моль сверх стерического штрафа).
Шаг 3. Частичный перенос электронной пары с кислорода на повышает кратность связи O–C-1 (она укорачивается) и одновременно заселяет разрыхляющую компоненту связи углерод–хлор, отчего связь C-1–Cl в аксиальном изомере заметно удлиняется и легче подвергается гетеролизу.
Ответ: 94,0 % аксиального конформера; перенос под углом 180° укорачивает связь O–C-1 и растягивает связь C-1–Cl.
Задача 17
При нагревании с акролеином CH2=CH–CHO 1-метоксибута-1,3-диен образует преимущественно 2-метоксициклогекс-3-ен-1-карбальдегид («орто»-продукт), а 2-метоксибута-1,3-диен — преимущественно 4-метоксициклогекс-3-ен-1-карбальдегид («пара»-продукт), тогда как «мета»-региоизомер в обоих случаях получается лишь в следовых количествах. Объясните эту региоселективность из орбитального слагаемого уравнения Клопмана — Салема.
Разбор и ответ


Шаг 1. Метоксигруппа (-донор) повышает энергию ВЗМО диена, а альдегидная группа (-акцептор) понижает энергию НСМО акролеина, поэтому главная управляющая пара — . Согласно уравнению возмущений, при двух неравных парах коэффициентов ( и ) всегда выполняется алгебраическое неравенство Коши: , так как разность в скобках равна . Следовательно, переходное состояние ниже по энергии, когда соединяются концы с наибольшими коэффициентами граничных орбиталей.
Шаг 2. В акролеине сопряжение H2C=CH–CH=O ↔ +H2C–CH=CH–O− увеличивает лопасть НСМО на дальнем () атоме углерода винильной группы.
Шаг 3. В 1-метоксибута-1,3-диене донорный кислород на C-1 проталкивает электронную плотность ВЗМО на противоположный конец цепи — максимальная доля ВЗМО стоит на C-4: сшивание C-4 диена с -углеродом акролеина даёт 1,2-замещённый («орто») аддукт. В 2-метоксибута-1,3-диене сопряжение H2C=C(OCH3)–CH=CH2 ↔ −H2C–C(=O+CH3)–CH=CH2 сосредоточивает наибольшую долю ВЗМО на соседнем конце C-1: соединение C-1 диена с -углеродом акролеина ведёт к 1,4-замещённому («пара») аддукту.
Ответ: сопряжение делает максимальной долю НСМО акролеина на -углероде, а долю ВЗМО диена — на C-4 (у 1-метоксидиена) и на C-1 (у 2-метоксидиена); попарное соединение больших долей исключает «мета»-продукт.
Задача 18
В 1984 году Г. Кубас синтезировал кристаллическое соединение [W(CO)3(PiPr3)2(H2)], где молекула водорода связана с вольфрамом боком без полного разрыва связи (, ИК-полоса , в дейтерированном аналоге с лигандом HD прямая спин-спиновая константа ). Если заменить три сильных -акцепторных лиганда CO на триалкилфосфины, комплекс изомеризуется в классический дигидрид вольфрама(II), где , а . Объясните оба наблюдения через заселение орбитали .
Разбор и ответ
| Состояние координированного водорода | Обратное донирование dπ → σ*(H–H) | Длина r(H–H), пм | Частота ν(H–H), см−1 | Константа 1J(H–D) в HD-комплексе, Гц |
|---|---|---|---|---|
| Свободный газ H2 | отсутствует (σ* абсолютно пуста) | 74 | 4161 | 43,2 |
| Комплекс Кубаса [W(CO)3(PR3)2(η2-H2)] | умеренное (CO оттягивают избыток d-плотности) | 82–89 | 2690 | ≈ 34 (сохранена прямая связь H–H!) |
| Дигидрид [W(PR3)5H2] (донорные лиганды) | сильное → полное заполнение σ*(H–H) (P → 0) | > 160 (связи нет) | исчезает (только ν(W–H)) | < 2 (окислительное присоединение завершено) |
Шаг 1. Боковая координация держится на двух потоках: подаче связевой пары на пустую -орбиталь металла и обратном дативном переносе электронов с заполненной -орбитали вольфрама на разрыхляющую .
Шаг 2. Пока на вольфраме сидят три карбонильных лиганда CO, их собственные низколежащие орбитали оттягивают на себя избыточную -плотность металла. В итоге на попадает лишь небольшая доля электронов: порядок связи H–H снижается примерно с 1 до ~0,7–0,8, связь растягивается с 74 до 84 пм, частота колебаний падает с 4161 до 2690 см−1, но прямое перекрывание ядер водорода сохраняется ( против 43,2 Гц в свободном газе HD).
Шаг 3. Замена -кислот CO на чисто донорные алкилфосфины резко поднимает энергию -орбиталей вольфрама: металл вливает целую электронную пару в , порядок связи H–H падает до нуля (), и молекула водорода разрывается на два независимых гидридных лиганда W–H (окислительное присоединение).
Ответ: карбонильные лиганды сдерживают обратное донирование на стадии растянутой связи H–H, а донорные фосфины доводят заселение до полного разрыва связи.
Задача 19
В реакциях мономолекулярного сольволиза -триметилсилилзамещённые эфиры и галогениды образуют карбокатион до раз быстрее незамещённых аналогов, но только если связь C–Si способна встать параллельно пустой -орбитали возникающего катионного центра (-кремниевый эффект). Оцените энергию гиперконъюгативной стабилизации (в кДж/моль, ) для соосной связи () и связи () при энергии вакантной -орбитали катиона , и объясните, почему при повороте связи C–Si на 90° ускорение полностью исчезает.
Разбор и ответ
| Донорная σ-связь по соседству с 2p(C+) | Энергия ВЗМО εi, эВ | Щель Δε = ε(2p) − εi, эВ | Матричный элемент |Fij|, эВ | Стабилизация E(2) = 2F2/Δε (при φ = 0°) |
|---|---|---|---|---|
| Обычная связь σ(C–H) | −14,5 | 9,5 | 2,1 | 0,93 эВ (~90 кДж/моль) |
| Богатая электронами связь σ(C–Si) (β-кремниевый эффект) | −12,2 (выше!) | 7,2 (у́же!) | 2,6 (крупнее!) | 1,88 эВ (~181 кДж/моль; при φ = 90° падает до 0!) |
Шаг 1. Кремний заметно менее электроотрицателен, чем углерод и водород (), а его -орбиталь более диффузна: поэтому связывающая орбиталь лежит выше по энергии ( против у ) и имеет бо́льшую лопасть на углероде, увеличивающую матричный элемент взаимодействия с соседней пустой -орбиталью.
Шаг 2. Вычисляем при параллельной ориентации (): для щель , ; для щель сжимается до , а — стабилизация возрастает более чем на 90 кДж/моль!
Шаг 3. При повороте связи C–Si на угол она попадает целиком в узловую плоскость вакантной -орбитали катиона: положительная и отрицательная доли дают равные и противоположные вклады в интеграл перекрывания (), и гиперконъюгация выключается до нуля.
Ответ: около 90 кДж/моль для и 181 кДж/моль для ; при связь лежит в узловой плоскости -орбитали и .
Задача 20
В реакциях метилгалогенидов CH3–X скорость вытеснения уходящей группы X− возрастает от CH3F к CH3I почти в миллиард раз независимо от растворителя, тогда как ряд активности самих галогенид-ионов в роли нуклеофила зависит от среды с точностью до наоборот: в ДМФА и газовой фазе F− > Cl− > Br− > I−, а в воде и метаноле I− > Br− > Cl− > F−. Дайте единое объяснение обоим рядам с позиций энергий ВЗМО, НСМО и водородных связей растворителя.
Разбор и ответ
| Метилгалогенид CH3–X | Энергия связи D°298(C–X), кДж/моль | Положение вакантной σ*(C–X) | Относительная скорость SN2 (с PhS− в CH3OH) |
|---|---|---|---|
| Фторметан CH3–F | 460 (очень прочная) | высоко (сильное перекрывание 2sp3–2p) | ≈ 10−6 (почти инертен) |
| Хлорметан CH3–Cl | 350 | заметно ниже | 1 |
| Бромметан CH3–Br | 294 | низкая и доступная НСМО | ≈ 120 |
| Иодметан CH3–I | 239 (слабое перекрывание 2sp3–5p) | самая низколежащая σ*(C–I) | ≈ 600 (быстрейший субстрат SN2) |
Шаг 1. Способность уходящей группы покидать субстрат определяется мишенью и затратами на растяжение связи C–X. От фтора к иоду главное квантовое число валентной орбитали растёт (), перекрывание с -орбиталью углерода слабеет, прочность связи падает с 460 до 239 кДж/моль, а вакантная орбиталь резко опускается вниз по энергии — поэтому CH3I всегда самый быстрый субстрат.
Шаг 2. У свободного («голого») галогенид-иона в газе или полярном апротонном ДМФА компактный фторид-ион F− несёт концентрированный отрицательный заряд на малом радиусе, имеет высоко поднятую ВЗМО и образует самую крепкую новую связь C–F — отсюда врождённый ряд нуклеофильности F− > Cl− > Br− > I−.
Шаг 3. В протонных растворителях (вода, спирты) жёсткий компактный ион F− окружён плотной «шубой» прочных водородных связей ( воды): эта сольватация резко опускает его ВЗМО и требует огромных энергетических затрат на «раздевание» иона перед входом в переходное состояние. Крупный рыхлый иодид-ион I− гидратирован слабо, его высокая поляризуемая -ВЗМО остаётся открытой и легко перекрывается с мягкой углеродной долей уже на больших расстояниях — поэтому в воде побеждает I−.
Ответ: ряд уходящих групп задаётся понижением энергии мишени и ослаблением связи от C–F к C–I; ряд нуклеофилов обращается в воде из-за глубокой стабилизации ВЗМО мелкого иона F− водородными связями растворителя.
Литература
- W. Heitler, F. London. Wechselwirkung neutraler Atome und homöopolare Bindung nach der Quantenmechanik. Zeitschrift für Physik, 1927, т. 44, с. 455–472. DOI
- L. Pauling. The application of the quantum mechanics to the structure of the hydrogen molecule and hydrogen molecule-ion and to related problems. Chemical Reviews, 1928, т. 5, с. 173–213. DOI
- F. Hund. Zur Deutung der Molekelspektren. I. Zeitschrift für Physik, 1927, т. 40, с. 742–764. DOI
- R. S. Mulliken. The assignment of quantum numbers for electrons in molecules. I. Physical Review, 1928, т. 32, с. 186–222. DOI
- R. S. Mulliken. Electronic structures of polyatomic molecules and valence. Physical Review, 1932, т. 40, с. 55–62. DOI
- J. E. Lennard-Jones. The electronic structure of some diatomic molecules. Transactions of the Faraday Society, 1929, т. 25, с. 668–686. DOI
- C. C. J. Roothaan. New developments in molecular orbital theory. Reviews of Modern Physics, 1951, т. 23, с. 69–89. DOI
- J. P. Foster, F. Weinhold. Natural hybrid orbitals. Journal of the American Chemical Society, 1980, т. 102, с. 7211–7218. DOI
- E. Hückel. Zur Quantentheorie der Doppelbindung. Zeitschrift für Physik, 1930, т. 60, с. 423–456. DOI
- J. E. Douglas, B. S. Rabinovitch, F. S. Looney. Kinetics of the thermal cis-trans isomerization of dideuteroethylene. The Journal of Chemical Physics, 1955, т. 23, с. 315–323. DOI
- L. Salem. Intermolecular orbital theory of the interaction between conjugated systems. I. General theory. Journal of the American Chemical Society, 1968, т. 90, с. 543–552. DOI
- I. Fleming. Molecular Orbitals and Organic Chemical Reactions. Reference ed. Chichester: John Wiley & Sons, 2010. DOI
- K. Fukui, T. Yonezawa, H. Shingu. A molecular orbital theory of reactivity in aromatic hydrocarbons. The Journal of Chemical Physics, 1952, т. 20, с. 722–725. DOI
- K. Fukui. Role of frontier orbitals in chemical reactions. Science, 1982, т. 218, с. 747–754. DOI
- R. Hoffmann. Building bridges between inorganic and organic chemistry (Nobel Lecture). Angewandte Chemie International Edition in English, 1982, т. 21, с. 711–724. DOI
- G. Klopman. Chemical reactivity and the concept of charge- and frontier-controlled reactions. Journal of the American Chemical Society, 1968, т. 90, с. 223–234. DOI
- I. V. Alabugin. Stereoelectronic Effects: A Bridge Between Structure and Reactivity. Chichester: John Wiley & Sons, 2016. DOI
- T. A. Hamlin, M. Swart, F. M. Bickelhaupt. Nucleophilic substitution (SN2): dependence on nucleophile, leaving group, central atom, substituents, and solvent. ChemPhysChem, 2018, т. 19, с. 1315–1330. DOI
- H.-B. Bürgi, J. D. Dunitz, E. Shefter. Geometrical reaction coordinates. II. Nucleophilic addition to a carbonyl group. Journal of the American Chemical Society, 1973, т. 95, с. 5065–5067. DOI
- H.-B. Bürgi, J. D. Dunitz, J.-M. Lehn, G. Wipff. Stereochemistry of reaction paths at carbonyl centres. Tetrahedron, 1974, т. 30, с. 1563–1572. DOI
- A. E. Reed, L. A. Curtiss, F. Weinhold. Intermolecular interactions from a natural bond orbital, donor-acceptor viewpoint. Chemical Reviews, 1988, т. 88, с. 899–926. DOI
- V. Pophristic, L. Goodman. Hyperconjugation not steric repulsion leads to the staggered structure of ethane. Nature, 2001, т. 411, с. 565–568. DOI
- Y. Mo, W. Wu, L. Song, M. Lin, Q. Zhang, J. Gao. The magnitude of hyperconjugation in ethane: a perspective from ab initio valence bond theory. Angewandte Chemie International Edition, 2004, т. 43, с. 1986–1990. DOI
- J. Chatt, L. A. Duncanson. Olefin co-ordination compounds. Part III. Infra-red spectra and structure: attempted preparation of acetylene complexes. Journal of the Chemical Society, 1953, с. 2939–2947. DOI
- G. J. Kubas, R. R. Ryan, B. I. Swanson, P. J. Vergamini, H. J. Wasserman. Characterization of the first examples of isolable molecular hydrogen complexes, M(CO)3(PR3)2(H2) (M = molybdenum or tungsten; R = Cy or isopropyl). Evidence for a side-on bonded dihydrogen ligand. Journal of the American Chemical Society, 1984, т. 106, с. 451–452. DOI
- E. Hückel. Quantentheoretische Beiträge zum Benzolproblem. I. Die Elektronenkonfiguration des Benzols und verwandter Verbindungen. Zeitschrift für Physik, 1931, т. 70, с. 204–286. DOI
- C. A. Coulson. The electronic structure of some polyenes and aromatic molecules. VII. Bonds of fractional order by the molecular orbital method. Proceedings of the Royal Society of London. Series A, 1939, т. 169, с. 413–428. DOI
- A. A. Frost, B. Musulin. A mnemonic device for molecular orbital energies. The Journal of Chemical Physics, 1953, т. 21, с. 572–573. DOI
- R. B. Woodward, R. Hoffmann. The conservation of orbital symmetry. Angewandte Chemie International Edition in English, 1969, т. 8, с. 781–853. DOI
Обсуждение
Загружаем обсуждение…